
讀懂功能,需要分開四種證據
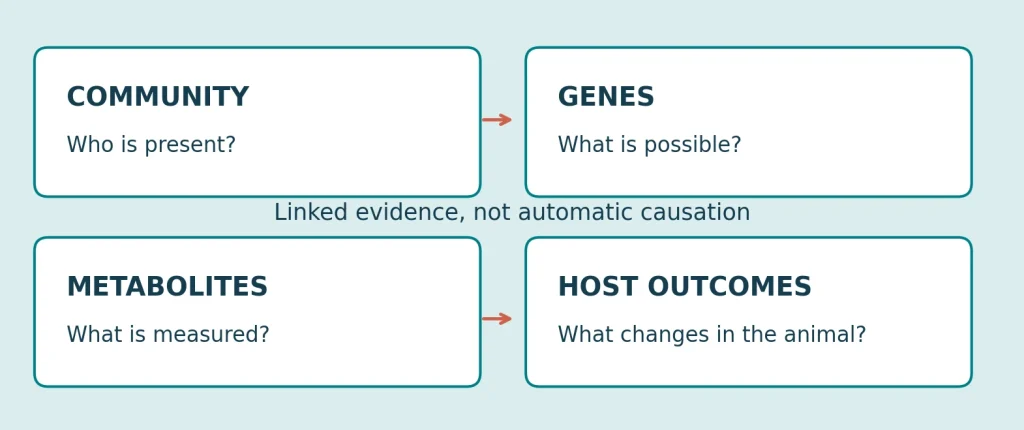
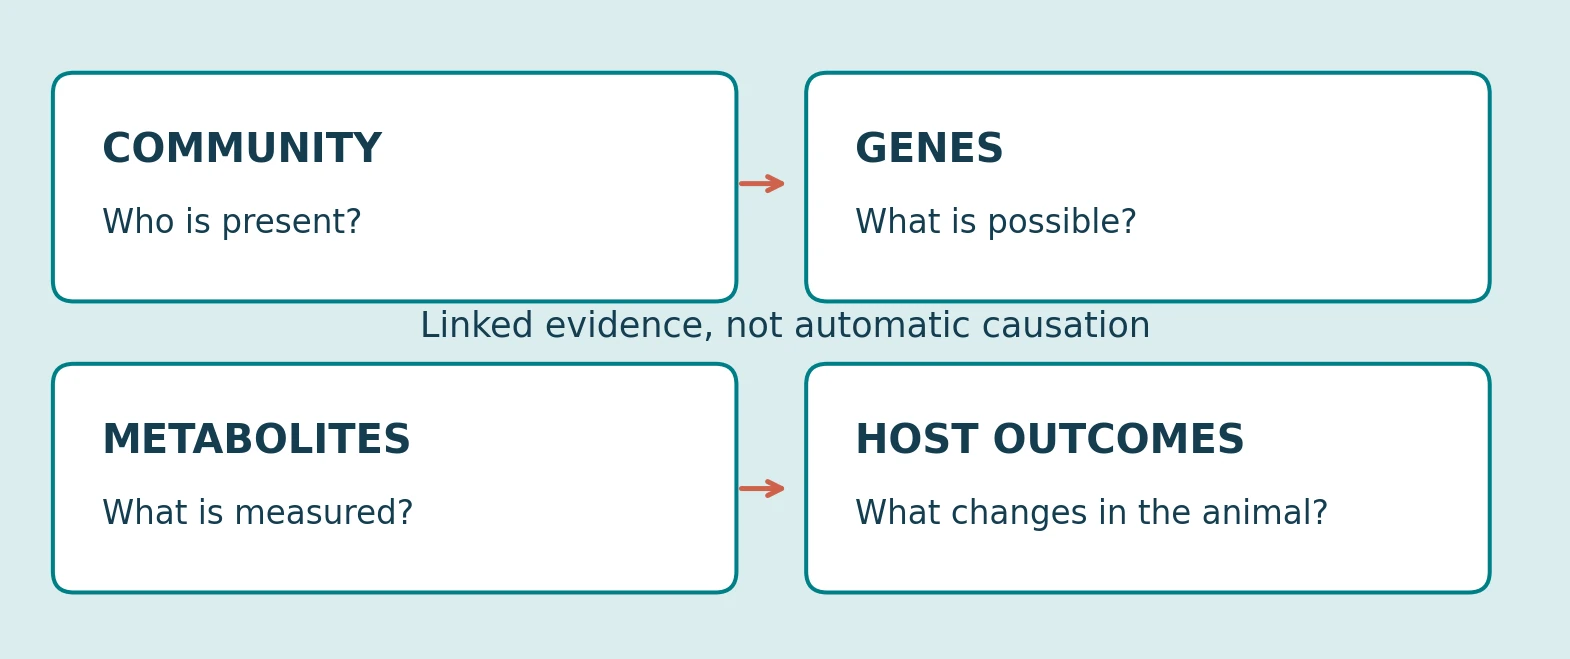
動物腸道的微生物研究,已從列出菌名,進入比較功能基因、代謝產物與宿主反應的階段。然而,這些量測回答的問題並不相同:菌相描述誰在樣本中,宏基因組描述可能具備什麼能力,代謝分析顯示當時留下哪些化學訊號,生長及健康資料則反映宿主結果。把四者放在同一條證據鏈中,可以縮小解釋範圍;任何單一層次都不足以自動證明微生物造成了生產效益。本文以豬與肉雞研究為主,並以貓科與方法研究比較功能推論的邊界。[1, 2, 3]
16S rRNA 基因擴增子定序主要量測分類標記。即使用全長序列提高辨識度,仍不是直接讀取所有代謝基因。PICRUSt2 等工具利用標記序列與參考基因組推估功能,適合提出候選問題;其結果應稱為預測功能,不能與 shotgun 宏基因組的實際基因讀段混用。資料庫代表性、近緣菌的基因差異與未知菌群,均會影響推估。[5]
Shotgun 定序則從樣本 DNA 取得更廣泛的序列,可進行分類、功能註解與基因組重建。但 DNA 訊號並不等於細胞仍存活,也不等於相關酵素正在作用。功能基因存在、轉錄、蛋白與代謝物,應在報告中保留各自名稱;如此才能判斷下一個需要補足的是生物活性還是宿主結果。[4, 5]
菌量與菌株:比例之外還有什麼
相對豐度的分母是樣本中其他成分。某菌的比例升高,可能來自自身增加,也可能來自其他菌減少。Vandeputte 等人的人體研究以菌體量測結合菌相資料,說明總微生物負荷改變會影響群落解釋。這個方法學原理可用來檢查動物資料,但人體的菌量分布與健康界線不能直接移植到禽畜。[6]
針對田間問題,比例訊號可與經適當校正的總菌量或目標定量資料對照;同時保留糞便含水、取樣部位、保存條件與分析批次。若數據來自同一動物多次取樣,重複樣本也不能當作新增獨立動物。這些是避免錯誤解釋的研究設計原則,而非任何產品已有效的證據。[1, 6]
菌株層級尤其需要謹慎。屬或種相同,不代表代謝基因完全相同;宏基因組組裝基因組(MAG)也不是一株已分離保存的活菌。評估功能歸屬時,應同時看組裝完整性、污染、序列覆蓋與近緣菌混合的可能性。長讀長可補強基因與基因組的連接,但不會消除資料不足或錯誤歸屬。[4]
表一|方法量測與可支持的解釋
| 方法 | 主要訊號 | 解釋邊界 |
|---|---|---|
| 16S/PICRUSt2 [5] | 分類標記/預測功能 | 不是直接量測完整功能基因 |
| Shotgun/MAG [4] | DNA 與基因組潛能 | 不是活菌、表達量或代謝通量 |
| 代謝組 [2, 3] | 化學特徵與候選物 | 需鑑定信心與來源判定 |
| 宿主表現 [1, 2] | 臨床狀態/生物終點 | 相關不能自動證明微生物介導 |
豬場縱向資料:時間與場別能改變結論
Pérez-Pérez 等人在兩個豬場追蹤疾病前後的菌群,選入二十六頭豬、一百零二份糞便樣本,包含十三頭病例及十三頭非病例。研究同時檢視分類與功能註解,並把場別及採樣時間納入分析。這使資料能回答群落如何隨臨床狀態變動,而不只是比較兩張靜態菌相圖。[1]
起始採樣未見兩組顯著分類或功能差異;非病例較高 Shannon 多樣性僅呈趨勢,p=0.087。較接近發病前的採樣與場別分層分析則出現不同訊號。這表示『發病前』不是固定生物狀態,早期與臨近症狀的樣本不能任意合併;場域差異也可能大於目標效應。[1]
對產業資料而言,這類研究最有價值的是提醒比較基準必須明確。單次看到候選菌增減,可以形成追蹤假說,不能直接將其命名為保護菌或致病協同菌。觀察到的功能註解變化也仍屬群落 DNA 的功能潛能,不能寫成已測到相應代謝物產量。[1]
表二|原始研究的單位與證據邊界
| 研究 | 實驗或觀察單位 | 支持程度與限制 |
|---|---|---|
| 豬場縱向 [1] | 26 頭豬;102 份重複樣本 | 田間關聯;場別、時點影響強 |
| 肉雞多組學 [2] | 代謝組每組10份;處理在欄位配置 | 探索性關聯;整體差異不顯著 |
| 圈養貓科 [3] | 14 種宿主;不同組學子集 | 基因與功能測試互補;無飼料效益保證 |
| 長讀長方法 [4] | 標準菌群/厭氧消化樣本 | 方法基準;非動物場域效能保證 |
肉雞多組學:相關網絡與整體差異可以並存
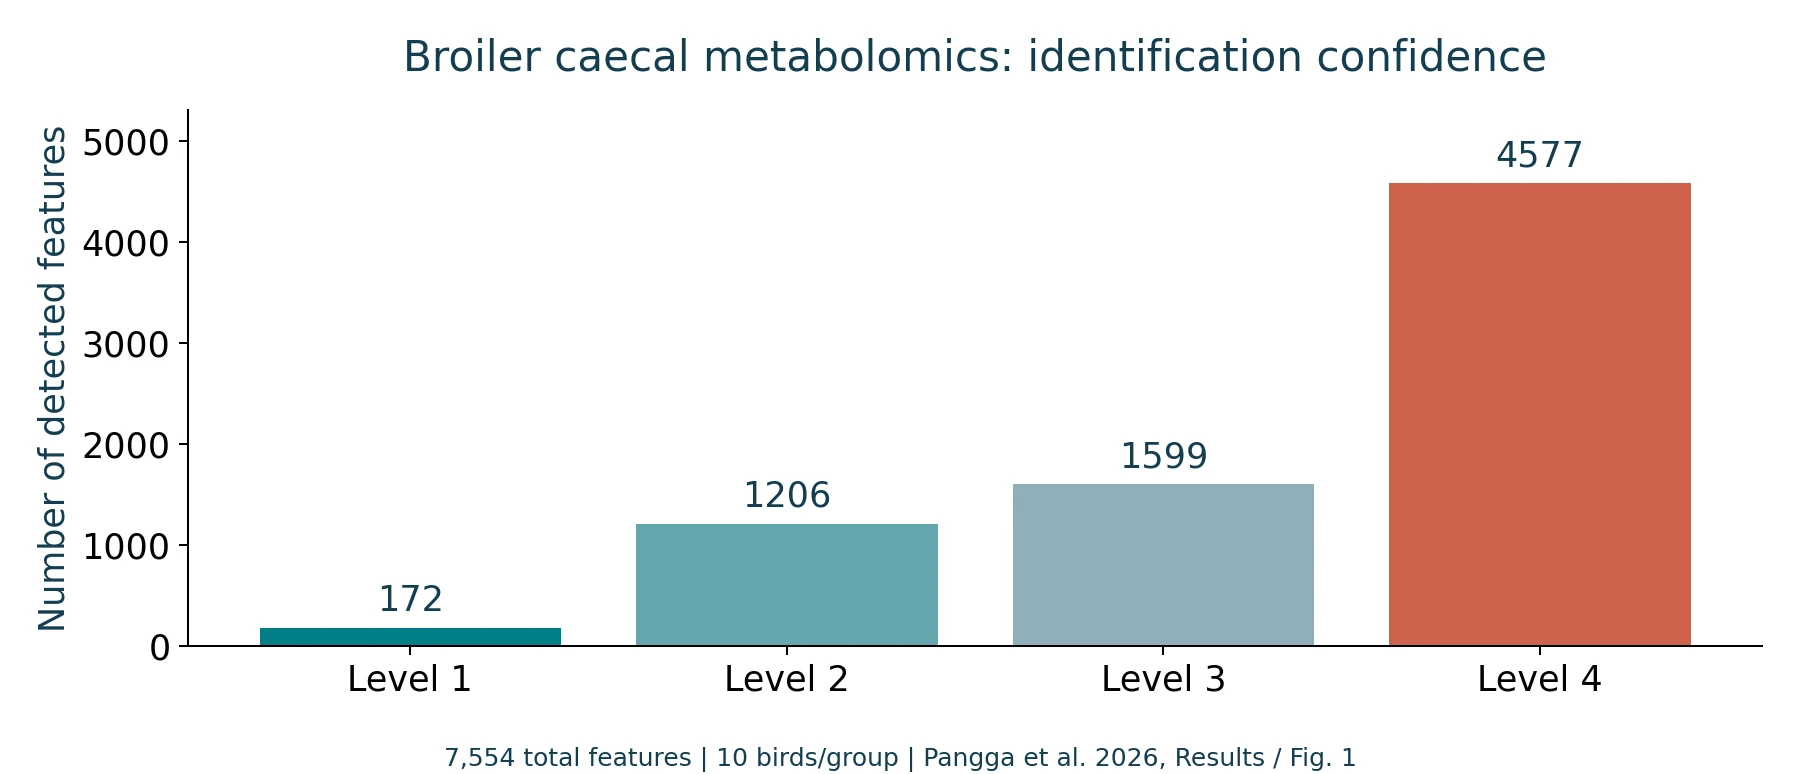
Pangga 等人比較離子型抗球蟲管理與疫苗管理的 Ross-308 肉雞,代謝分析每組選取十份生物樣本。共偵測七千五百五十四項推定代謝特徵,其中一百七十二項達到原文第一級鑑定,其餘分屬較低信心層級。圖二將這些計數重新呈現,說明偵測峰數不等於全部化合物都已確認身分。[2]
研究的整體代謝輪廓差異未達顯著,PERMANOVA 的 R²=0.18、p>0.05;監督式整合仍找到候選 MAG 與代謝物關聯。兩種結果回答不同問題:前者檢查整體結構,後者挑選能區分既定組別的特徵。小樣本下的候選網絡應另行驗證,不能當作已確立的菌株產物來源或干預療效。[2]
此外,糞便或盲腸代謝物可能同時來自飼料、宿主及微生物。與某 MAG 相關,只能縮小候選來源;仍須以化合物身分確認及適當功能實驗,判斷該菌是否真正參與生成或轉化。基因、代謝物與臨床終點共同改變,會提高解釋的一致性,但一致性本身不等於因果。[2, 3]
從完整基因組走向可檢驗的功能解釋
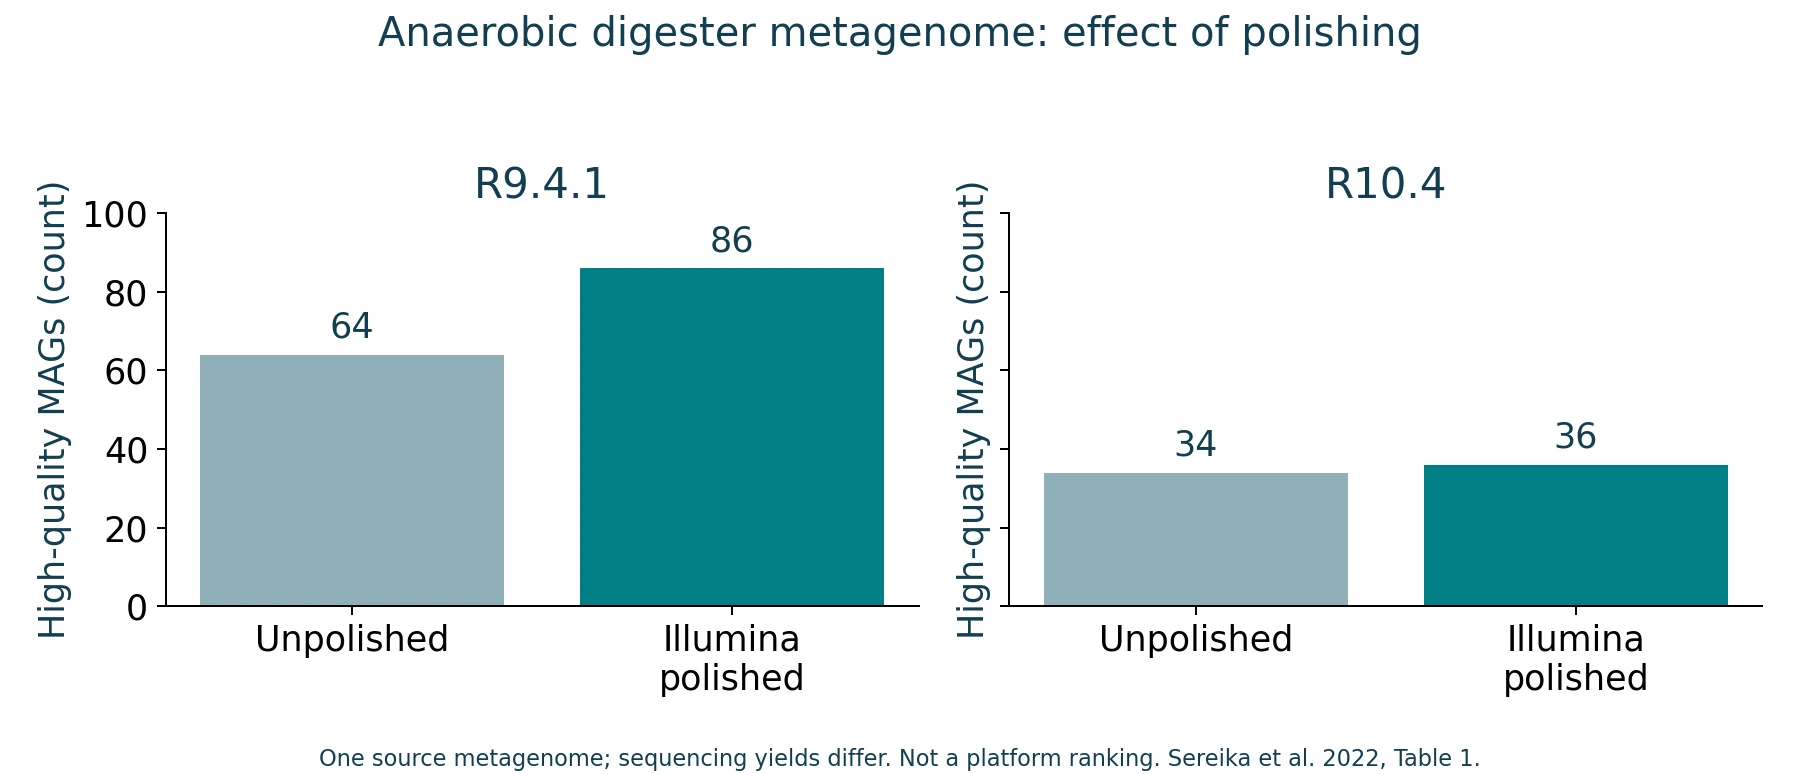
Sereika 等人的方法研究以標準菌群與厭氧消化系統資料,展示 R10.4 長讀長改善組裝準確度與連續性的能力。圖三保留 R9.4.1、R10.4 各自加入短讀長校正前後的高品質 MAG 數量。由於資料產量及處理差異,不能只用兩平台的 MAG 總數排名優劣;研究也不是動物腸道的普遍效能保證。[4]
與基因註解互補的另一條路是培養及生化功能證據。Hu 等人研究十四種圈養貓科動物,整合宏基因組、代謝組、蛋白組與分離菌的酵素測試。這類設計把候選功能推進到可測量活性,但培養環境與宿主腸道仍不同;有蛋白酶或脂肪酶活性,也不能直接視為具飼料應用安全性或動物效益。[3]
微生物研究平台的價值,在於讓不同資料彼此校驗。分類標記可作群落篩查,shotgun 與長讀長可追索功能歸屬,代謝及蛋白資料補上活性線索,目標宿主研究則檢查生物與生產意義。每次選方法,應先界定要回答的是存在、能力、活性還是效益,再對應證據與限制;這樣才能把菌相差異轉成有用且可追溯的研究判斷。[1, 2, 3, 4, 5, 6]
參考文獻
[1] Pérez-Pérez L, Arguello H, Cobo-Díaz JF, et al. (2026). From predisposition to recovery: field evidence of interactions between the gut microbiota and Brachyspira hyodysenteriae infection. Veterinary Research 57:25. https://doi.org/10.1186/s13567-025-01646-1
[2] Pangga GM, Richmond A, Hughes C, et al. (2026). Integrated metabolomics and metagenomics reveal divergent caecal metabolic signatures following commercial gut health interventions in broilers. Animal Microbiome 8:99. https://doi.org/10.1186/s42523-026-00596-z
[3] Hu D, Sun C, Xin T, et al. (2026). Integrated analyses of metagenomics, metabolomics and culture-based assays reveal functional roles of gut microbiota in Felidae. npj Biofilms and Microbiomes 12:187. https://doi.org/10.1038/s41522-026-01066-9
[4] Sereika M, Kirkegaard RH, Karst SM, et al. (2022). Oxford Nanopore R10.4 long-read sequencing enables the generation of near-finished bacterial genomes from pure cultures and metagenomes without short-read or reference polishing. Nature Methods 19:823–826. https://doi.org/10.1038/s41592-022-01539-7
[5] Douglas GM, Maffei VJ, Zaneveld JR, et al. (2020). PICRUSt2 for prediction of metagenome functions. Nature Biotechnology 38:685–688. https://doi.org/10.1038/s41587-020-0548-6
[6] Vandeputte D, Kathagen G, D’hoe K, et al. (2017). Quantitative microbiome profiling links gut community variation to microbial load. Nature 551:507–511. https://doi.org/10.1038/nature24460
本文為研究教育用途的敘述性綜述,不代表特定產品功效或個別場域的診斷建議。圖二、三為已核實計數之重新繪製;原研究均採 CC BY 4.0:https://creativecommons.org/licenses/by/4.0/。